

XRD パターンは、回折角 2θ に対する回折強度のプロットであり、記録されるのは結晶格子からの散乱です。原子が周期的に配置されるとピークが生じます。これらのピークがどの程度鋭いかは、配置がどの程度一貫性を保っているかによって決まります。ピーク幅から離れたサイズを読み取ると、特定の結晶学的方向に沿ってコヒーレントに回折する規則的な領域が測定されたことになります (他には何もありません)。
電子顕微鏡は別の質問に答えます。従来の SEM 二次電子画像には表面トポグラフィーが示されています。 TEM 画像は透過電子と散乱電子から構築されます。いずれかの粒子の輪郭全体の直径を測定すると、その輪郭の幾何学的寸法がわかります。単一の TEM 画像は、試料の厚さを 1 つの平面投影に折り畳むこともできます。
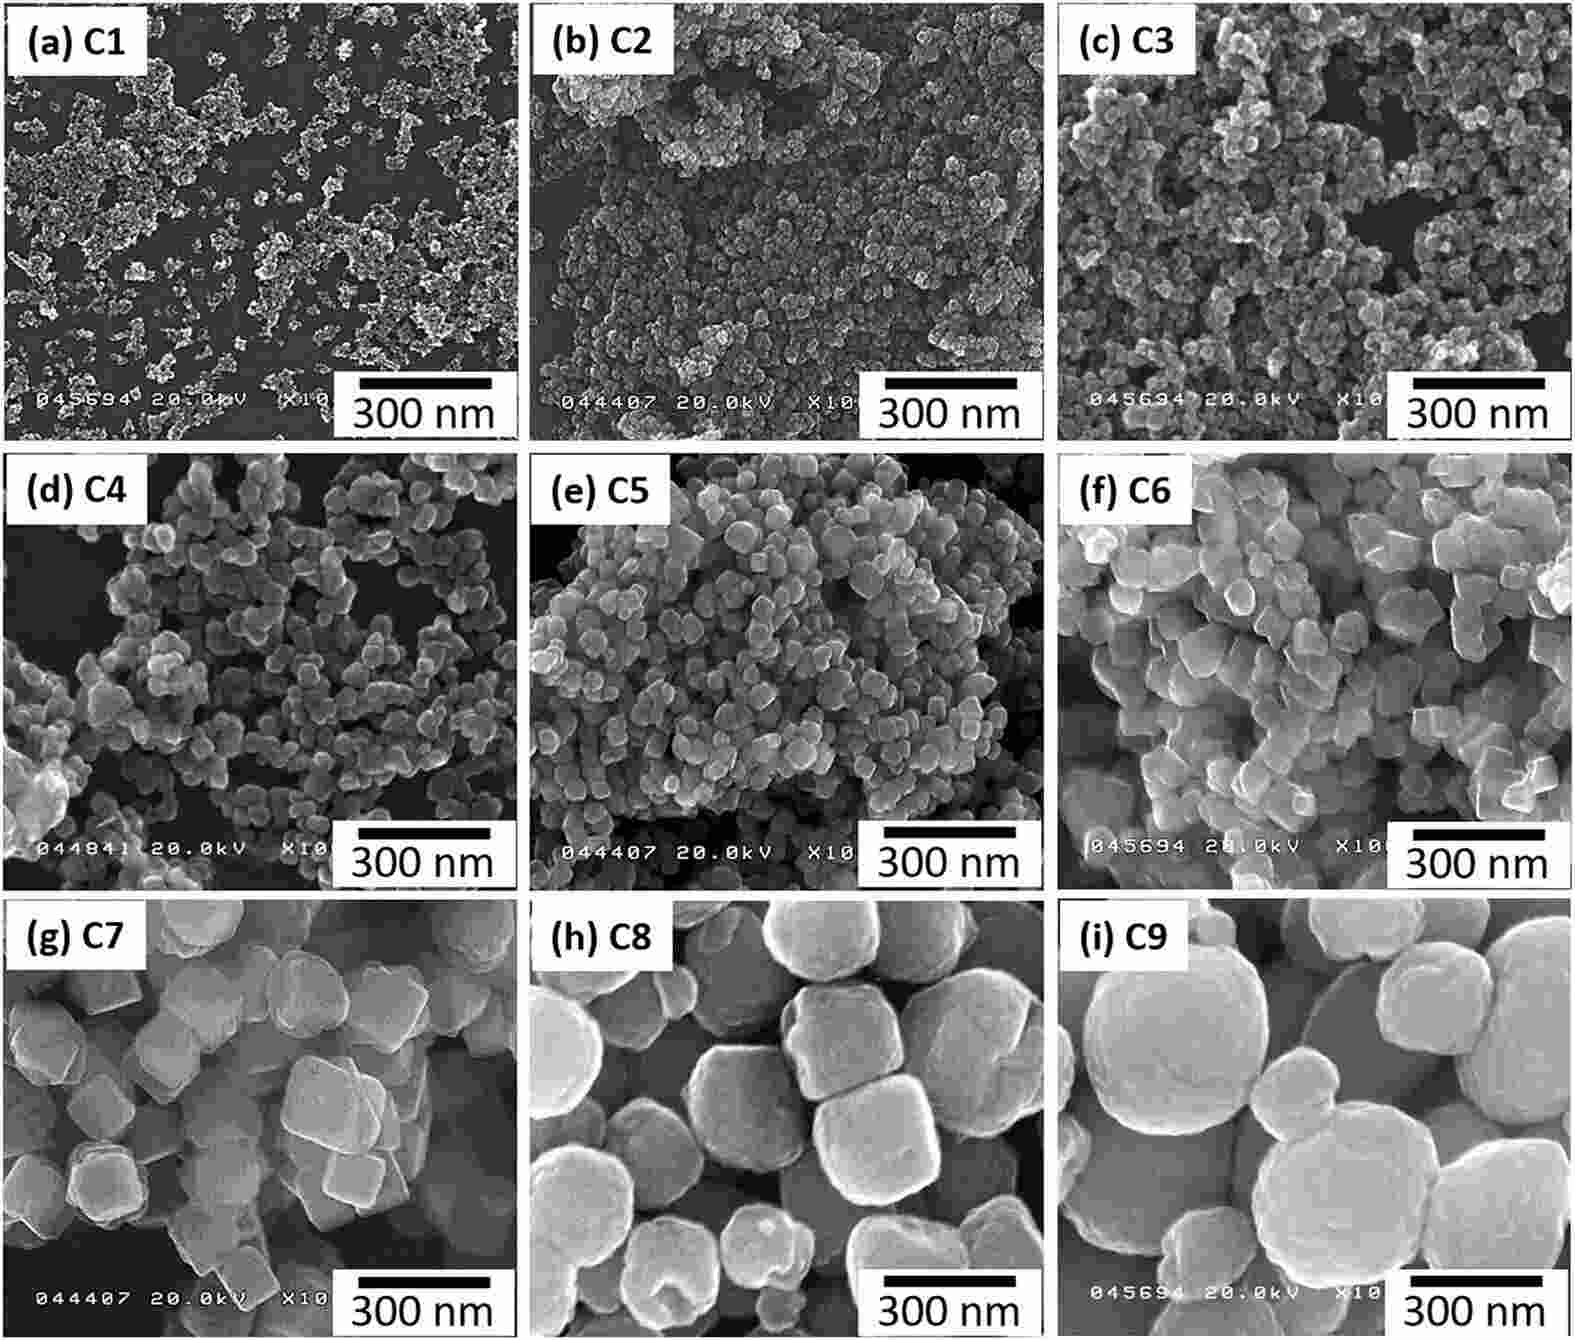
図 1. さまざまな粒径の近立方晶系 Fe3O4 ナノ粒子の SEM 形態。
その輪郭の中に、異なる方向を向いた 1 個の粒子、または 12 個の粒子が存在する場合があります。粒子は形状によって、粒子は方位と粒界によって分類され、コヒーレント ドメインは分析対象の反射のコヒーレンス範囲によって分類されます。欠陥により、粒子内のコヒーレンス長が粒子自体よりも小さくなるまで短縮される可能性があります。
コヒーレンス長からピーク幅までの標準的なブリッジはシェラー方程式、D = Kλ / (βsize cos θ) です。 λ は波長、θ は回折角の半分、βsize は 2θ ピークのサイズ広がり (ラジアン単位)、K は粒子の形状と幅の定義方法によって設定される無次元係数です。この式にはサイズ項のみが含まれており、FWHM と整数幅にはそれぞれ独自の K が必要です。
D はコヒーレント領域のみを指すため、多くの粒子から構築された粒子は、測定された直径をはるかに下回る D を報告する可能性があります。パラジウム ナノディスクは、直径約 200 nm、厚さ約 30 nm、初期平均粒径 10 ± 2 nm であることが重要です。どちらの外形寸法も内部の粒子を超えており、水素の吸収と脱離のサイクルによってそれらの粒子はさらに粗大化します。
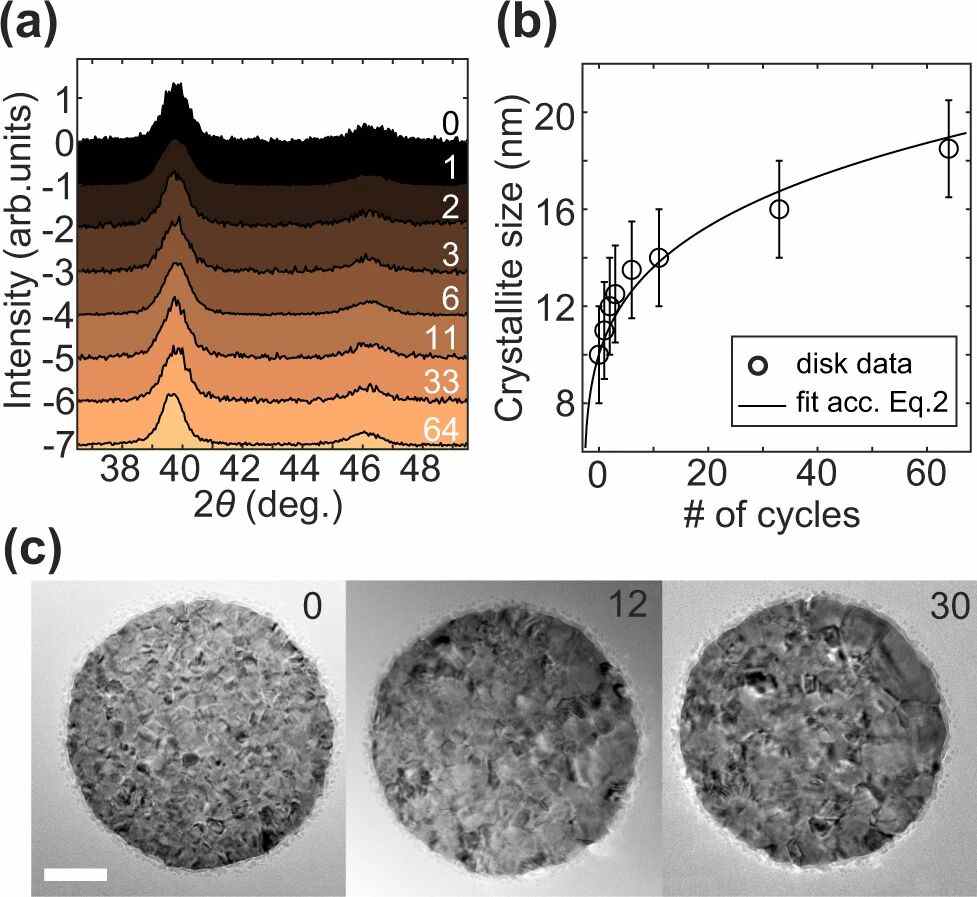
図 2. 水素吸蔵サイクルおよび脱離サイクルにわたる同じパラジウムナノディスクの斜入射 XRD、平均ドメイン サイズ、および TEM シーケンス。
集合体は外側から同じ隙間を生み出します。混合配向のナノ結晶が集合して大きな物体を形成し、その中に連続的なコヒーレントな格子が存在しない場合、SEM は物体を測定し、XRD はドメインを測定します。高分解能 TEM と局所電子回折により、内部配向と界面が回復します。通常の SEM 画像では、輪郭の中に埋もれた粒界を見ることはできません。
孤立した粒子であっても、その結晶よりも大きくなる場合があります。非晶質の殻は長距離秩序を持たず、拡散して散乱します。結晶コアがブラッグ ピークをもたらします。粒子全体とシェルも含めて測定します。コアの反射からコヒーレンス長を推定しており、結晶のみが記述されています。
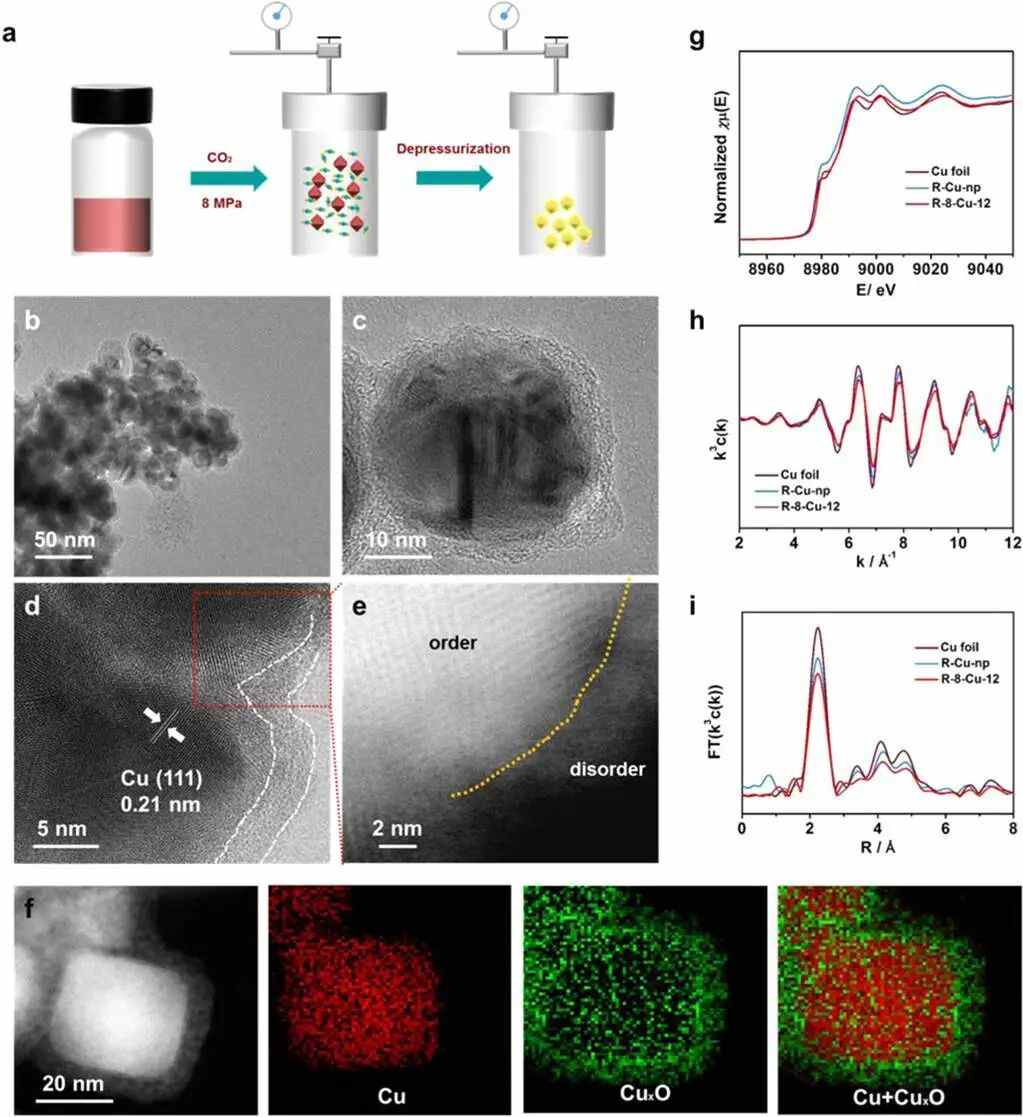
図 3. 銅ベースの粒子の調製、結晶コア/アモルファスシェル構造とその価数分布、および還元後の銅の K 端吸収スペクトル。
8 MPaのCO2中に12時間保持された銅ナノ粒子は、きれいに分裂していることを示しています。全体のサイズはまだ約40 nmでしたが、外側の4 nmはアモルファスCuxOに変化していました。そのシェルは電解還元前に存在するアモルファス酸化銅であり、内部にはまだ結晶質の銅が含まれています。アウトラインにはシェルが含まれます。銅の反射はコアから発生します。
コア自体のピークもマイクロストレインによって広がります。面間隔は点ごとにわずかに異なるため、ブラッグ条件を満たす角度が広がります。サイズの幅が広がり、β が大きくなりすぎて D が低下するチャージ。 K、λ、θ を固定し、β を 20% 誇張すると、D は約 17% 減少します。1 / 1.2 は 0.83 であるためです。
機器による拡大がそれに加わり、その角度依存性は同一の光学系での標準的な実行で特定できます。機器と試料のプロファイルは複雑に絡み合うため、ある FWHM を別の FWHM から減算する一般的な方法はありません。機器の応答が除去されると、いくつかの反射にわたる角度依存性が、サイズと微小ひずみを分離するウィリアムソン・ホール解析および同様の解析をサポートします。
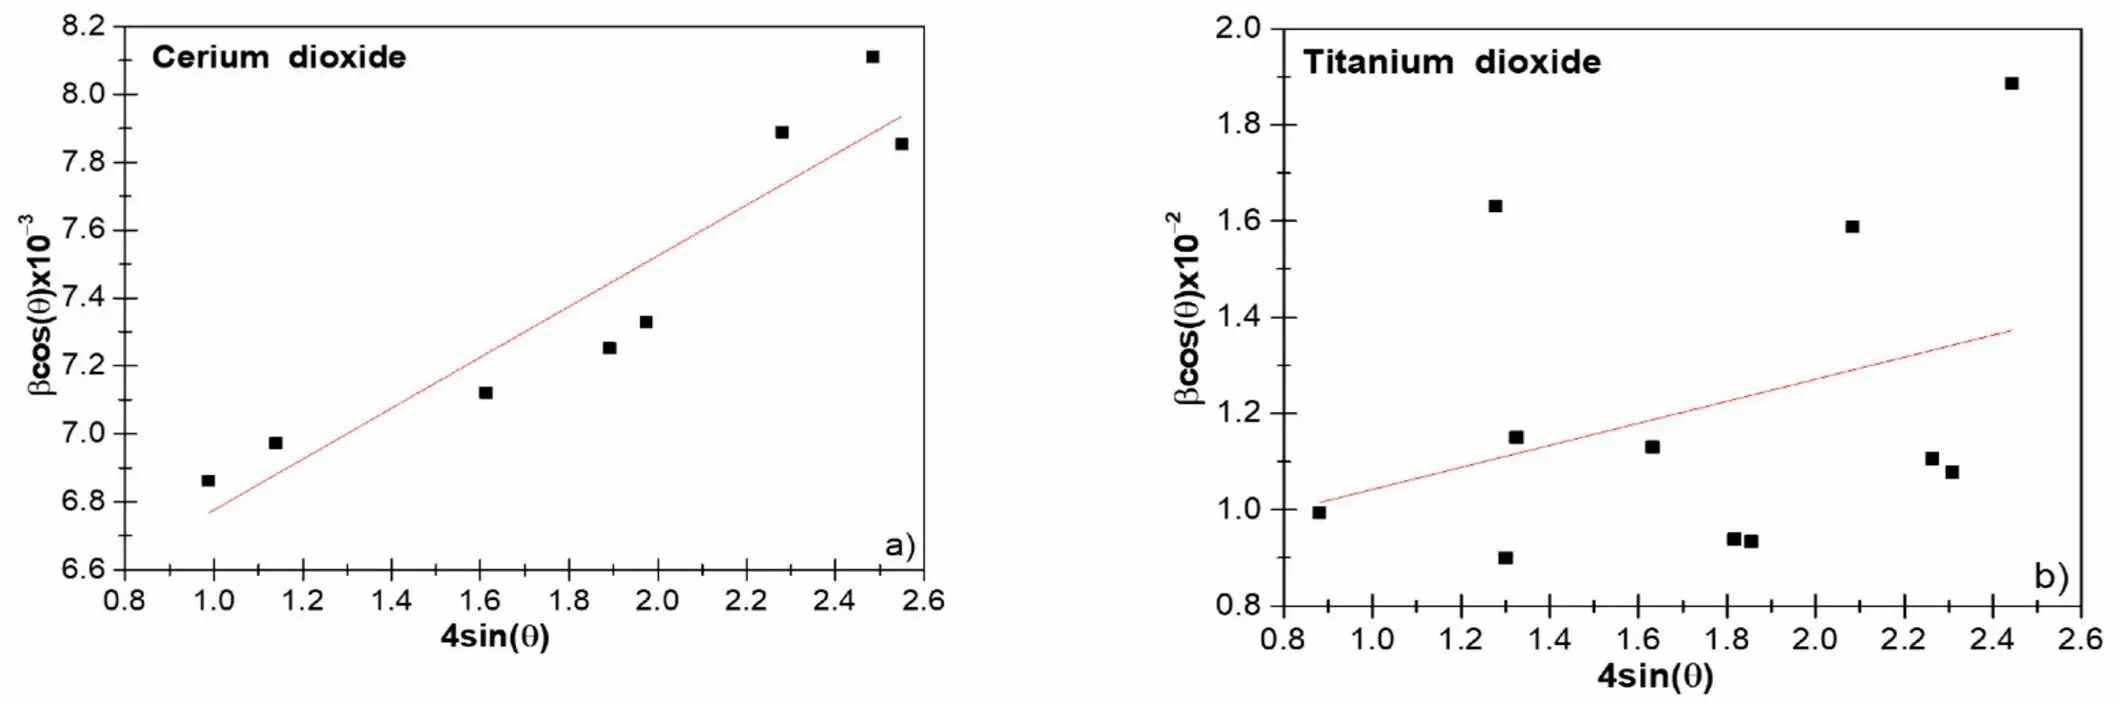
図 4. CeO2 および TiO2 ナノ粒子の Williamson-Hall 解析。
簡略化されたウィリアムソン ホール処理では、サイズと微小ひずみがどの方向でもほぼ同じであると仮定しており、そのピーク形状モデルはデータに適合する必要があります。
CeO2/TiO2 の比較では、TiO2 のマルチピーク データが直線から外れました。転位、積層欠陥、方向に依存するサイズがそれぞれ個々の反射を妨害します。そして、測定されたピークがすでに機器の線幅の近くに位置している場合、サイズの広がりはほとんど残らないため、フィットのわずかな差が D を大きく動かします。
楽器の反応と方向を修正することは依然として重要です。 1 回の反射により、その反射面の法線に沿ったコヒーレンス長が報告されます。顕微鏡写真では、投影された直径、多くの場合最長の直径、または同等の直径が報告されます。ロッドとプレートの長さ、幅、厚さは大きな要因で異なるため、異なる方向から取得した数値は数倍一致しない可能性があります。
LDH シートは、横方向の寸法と厚さを同時に保持します。ある研究では、AFM からシートの形状と高さを取得し、(110) 反射から面内ドメイン サイズを取得し、合成に使用したせん断速度に対して両方を追跡しました。面内のコヒーレンス長は、シートの横方向の形態を追跡します。厚みではありません。
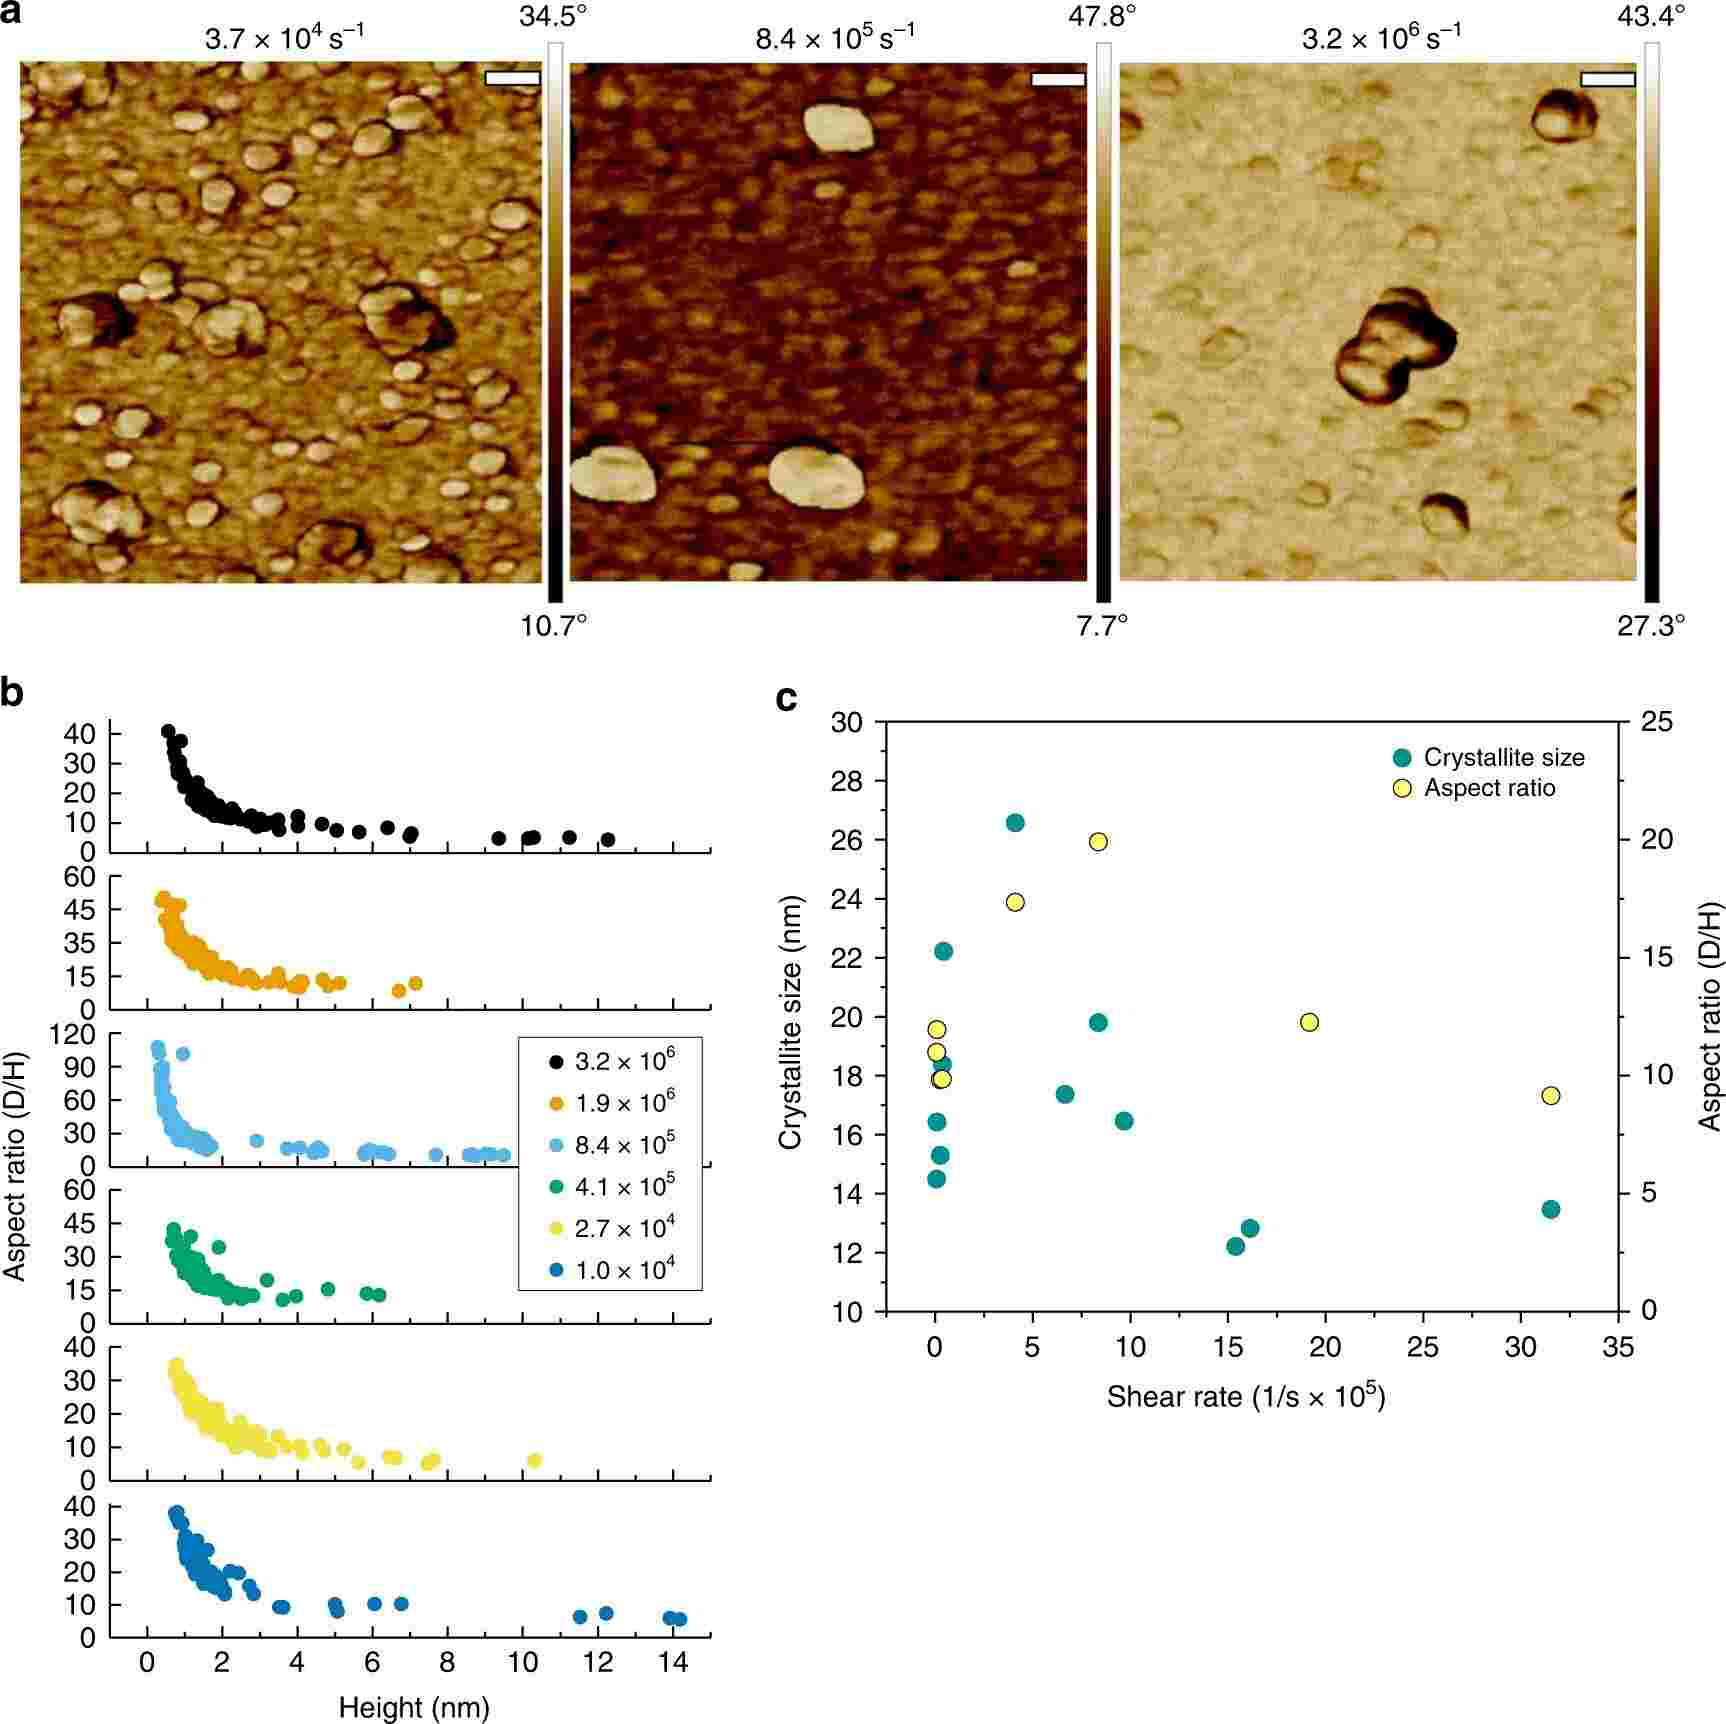
図 5. 異なるせん断速度で合成された LDH シートの AFM 形態、アスペクト比、および面内ドメイン サイズ。
基底面が c にほぼ垂直にある層状結晶の場合、c に沿った (00l) 反射は積層方向のコヒーレンスを報告します。薄いシートを平らに置くと、TEM 投影により、はるかに大きな横方向の輪郭が強調されるため、シート全体が十分に結晶化している場合でも、2 つの数値は遠く離れた位置にある可能性があります。コヒーレンス長は、格子がその方向に沿って輪郭まで整列したままである場合にのみ、その方向の粒子の寸法に近づきます。
TEM 画像上で粒子を次々に測定し、平均することにより、数加重平均が得られます。 XRD は回折強度とプロファイル モデルを通じてそのサイズに到達するため、答えは幅の定義、想定される形状、想定される分布によって変わります。 CeO2/TiO2 研究セットでは、TEM 粒子サイズ分布に加えてドメインサイズ分布もモデル化しています。 2 つは同じ種類のヒストグラムではありません。
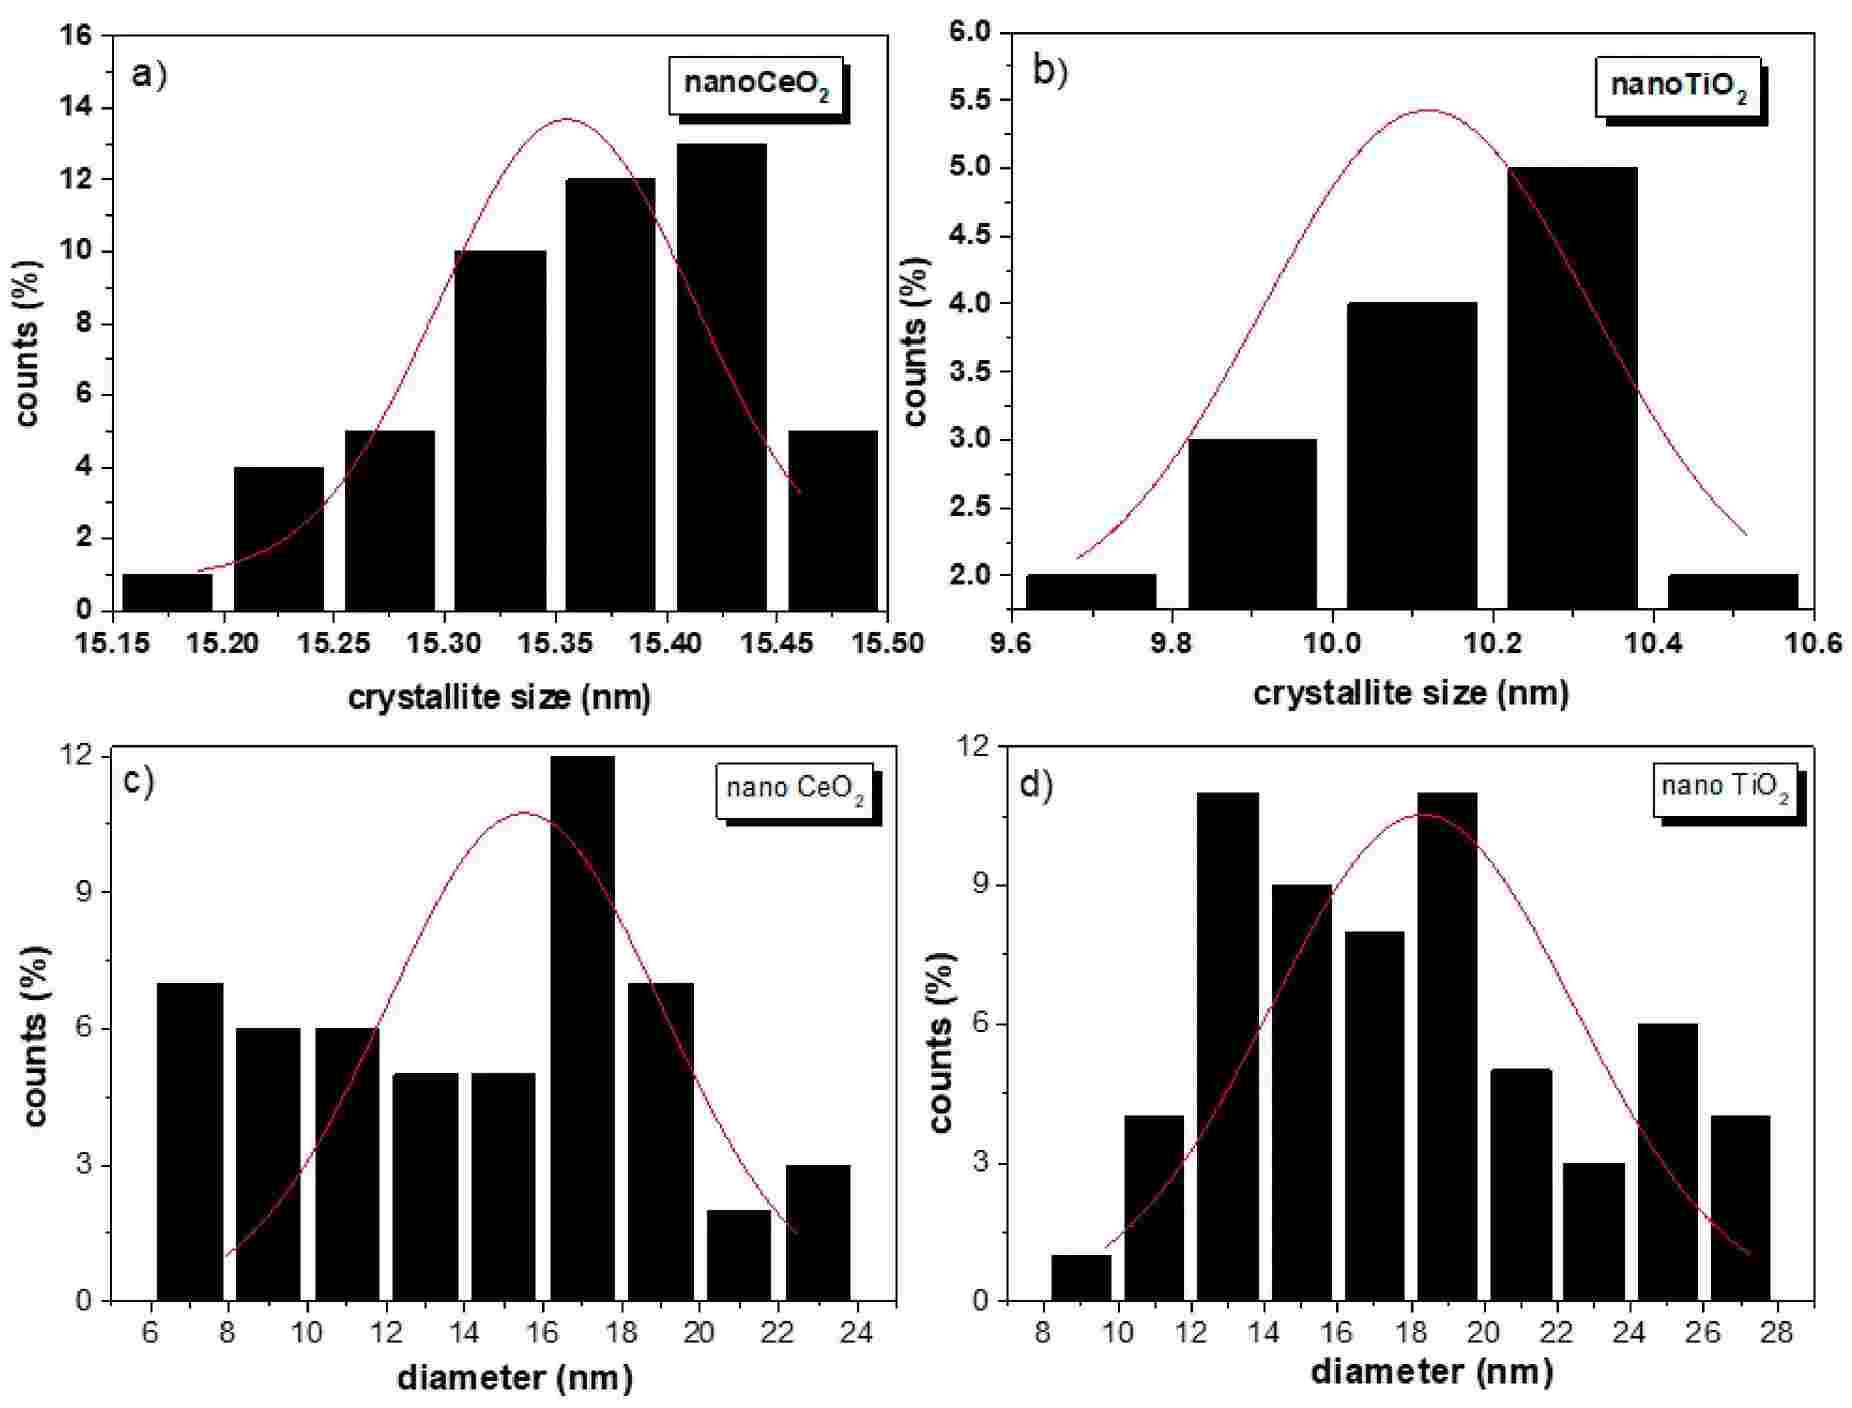
図 6. CeO2 と TiO2 のドメイン サイズ分布を TEM 粒子サイズ分布と並べてモデル化します。
広い分布により、作業が両端に分割されます。いくつかの大きな結晶がプロファイルの狭い部分を供給し、小さな結晶が広い部分を供給します。顕微鏡写真がたまたまきれいな輪郭を持つ小さくてよく分散した粒子を好んでいる場合、その平均値は低くなります。したがって、XRD は顕微鏡の平均値よりも大きくなる可能性があり、どちらの数値が大きいかは、サンプル、サンプリング、およびプロファイル モデルによって異なります。
この 2 つは、代表的なサンプリング、ほぼ等軸の単結晶、狭い分布という好ましい条件下でのみ一致します。およそ 10 ~ 65 nm の範囲の近立方晶系 Fe3O4 粒子の 1 セットでは、XRD ドメイン サイズが TEM 粒子サイズに近づき、高分解能 TEM では各粒子全体にわたって同じ方向に走る格子縞が示されました。


